Vom Gen zum Infarkt: Die molekulare Pathogenese des LDL-Cholesterins
Molekulare Grundlagen des Cholesterintransports
Cholesterin ist ein amphiphiles Lipid, das als unverzichtbarer struktureller Bestandteil eukaryotischer Zellmembranen fungiert und die Fluidität sowie die Permeabilität der Membran reguliert. Darüber hinaus dient es als Substrat für die Biosynthese steroidaler Hormone, Gallensäuren und Vitamin D. Da Cholesterin aufgrund seiner hydrophoben Eigenschaften im wässrigen Milieu des Blutplasmas unlöslich ist, bedarf es spezialisierter Transportvehikel, den Lipoproteinen. Diese makromolekularen Komplexe bestehen aus einem hydrophoben Kern aus Triglyzeriden und Cholesterinestern, der von einer monolayerartigen Hülle aus Phospholipiden und freien Cholesterinmolekülen umgeben ist, an die spezifische Apolipoproteine assoziiert sind. Das low-density lipoprotein (LDL), synthetisiert in der Hepatozyte, transportiert das Cholesterin zu extrahepatischen Geweben. Die rezeptorvermittelte Endozytose wird durch die hochaffine Bindung des Apolipoproteins B-100 an den LDL-Rezeptor auf der Zelloberfläche initiiert. Aufgrund seiner zentralen Rolle bei der Atherogenese wird LDL umgangssprachlich als schlechtes Cholesterin bezeichnet, während das high-density lipoprotein (HDL) durch den reversen Cholesterintransport zur Leber als gutes Cholesterin gilt.
Pathogenese der Atherosklerose
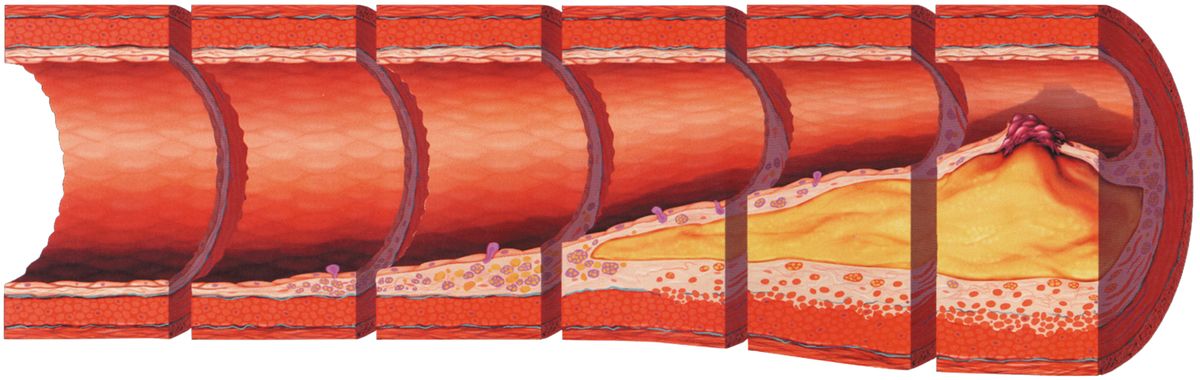
Bei einer Hypercholesterinämie akkumuliert überschüssiges LDL in der subendothelialen Matrix der Arterien, wo es oxidativen und enzymatischen Modifikationen unterliegt. Diese modifizierten LDL-Partikel werden von Makrophagen über Scavenger-Rezeptoren aufgenommen, was zur Bildung von Schaumzellen und schließlich zur Entwicklung atherosklerotischer Plaques führt. Die progrediente Stenosierung des Gefäßlumens und die Ruptur instabiler Plaques können zu thrombotischen Okklusionen führen, die klinisch als Myokardinfarkt oder ischämischer Schlaganfall manifest werden. Bemerkenswert ist, dass erhöhte LDL-Konzentrationen auch ohne begleitende Risikofaktoren wie Hypertonie oder Nikotinkonsum eine Arteriosklerose induzieren können. Während eine vollständige Abwesenheit von LDL-Cholesterin die Plaquebildung verhindert, kann selbst ein isolierter erhöhter LDL-Spiegel pathologische Veränderungen verursachen. Die Gefäßwände verlieren dabei ihre Elastizität. Dies unterstreicht die kausale Rolle des LDL bei der kardiovaskulären Pathogenese.
Genetische Ätiologie der familiären Hypercholesterinämie
Die familiäre Hypercholesterinämie (FH) ist eine autosomal-dominante Erkrankung mit einer Prävalenz von etwa 1:200 bis 1:500 in der Allgemeinbevölkerung. Die heterozygote Form, die in Deutschland 170000 bis 300000 Personen betrifft, wird in 85 bis 90 Prozent der Fälle durch Mutationen im LDLR-Gen verursacht, die zu einer verminderten Clearance von LDL aus dem Plasma führen. Weitere ursächliche Mutationen betreffen das APOB-Gen, das für das Apolipoprotein B-100 kodiert, sowie das PCSK9-Gen. PCSK9 reguliert den LDL-Rezeptor-Spiegel, indem es an diesen bindet und dessen lysosomale Degradation induziert; gain-of-function-Mutationen erhöhen daher die Rezeptordegradation und den LDL-Spiegel. Loss-of-function-Mutationen hingegen senken den LDL-Spiegel um etwa 28 Prozent und reduzieren das Risiko für koronare Herzkrankheiten über 15 Jahre um 88 Prozent. Die homozygote Form (HoFH) mit zwei mutierten Allelen ist mit einer Inzidenz von 1:1000000 extrem selten und führt ohne Therapie zu einem frühen Tod. Nur etwa 15 Prozent der betroffenen Personen werden überhaupt diagnostiziert, meist erst nach einem kardiovaskulären Ereignis.
Klinische Managementstrategien und innovative Therapieansätze
Die pharmakologische Therapie der Hypercholesterinämie basiert primär auf der Hemmung der hepatischen Cholesterinsynthese durch Statine, die die HMG-CoA-Reduktase inhibieren und sekundär die Expression von LDL-Rezeptoren upregulieren. Bei unzureichendem Ansprechen kommen Ezetimib, ein Inhibitor des intestinalen Cholesterintransporters NPC1L1, sowie monoklonale Antikörper gegen PCSK9 zum Einsatz, die die Rezeptorverfügbarkeit erhöhen. Die Zielwerte für LDL-Cholesterin liegen bei <115 mg/dl für die Allgemeinbevölkerung, <70 mg/dl bei hohem und <55 mg/dl bei sehr hohem kardiovaskulärem Risiko. Kaskadenscreenings, wie sie in den Niederlanden seit 2014 etabliert sind und in Deutschland in Pilotprojekten bei Kindern zwischen 5 und 14 Jahren durchgeführt werden, ermöglichen die systematische Identifikation betroffener Familien. Zukünftige gentherapeutische Interventionen mittels CRISPR-Cas9-basiertem Genome Editing zielen auf die dauerhafte Inaktivierung des PCSK9-Gens ab; erste Pilotstudien zeigten bei Patienten mit FH eine Halbierung der LDL-Werte innerhalb eines Monats. Darüber hinaus stellt Lipoprotein(a) [Lp(a)], ein genetisch determiniertes Lipoprotein mit thrombotischen und atherogenen Eigenschaften, einen unabhängigen Risikofaktor dar. Dessen Plasmakonzentration bleibt lebenslang konstant und kann weder durch Diät noch durch körperliche Aktivität beeinflusst werden.